表1与表2分别总结了不同研发阶段的IBD新药,以供速览。详细研究结果如下:
表1 在研新药概览
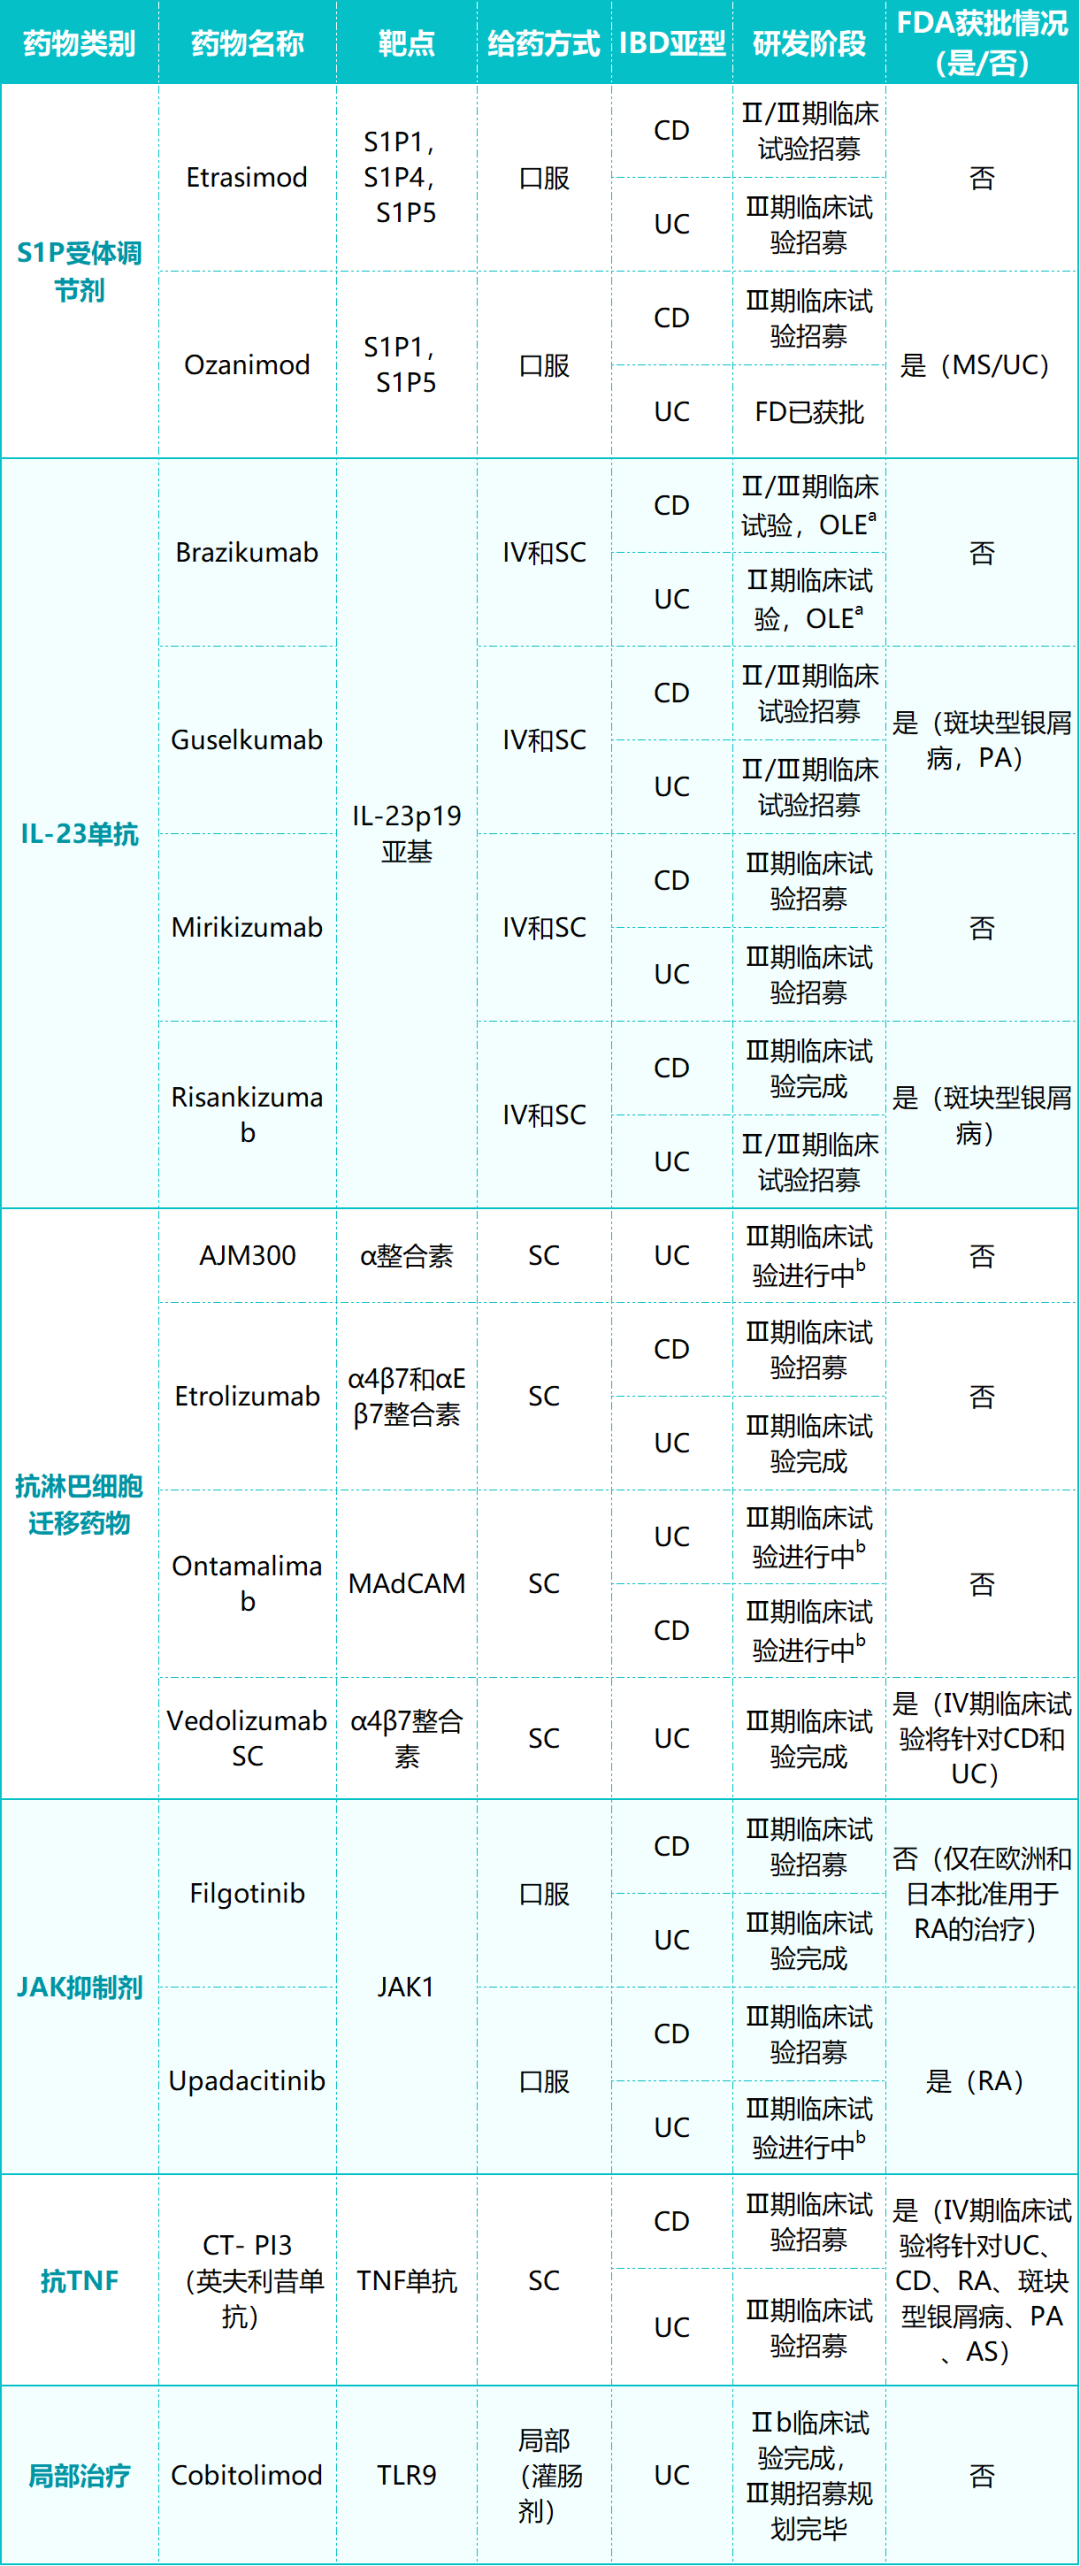
注:TNF(tumournecrosis factor),肿瘤坏死因子;AS(ankylosingspondylitis),强直性脊柱炎;CD(Crohn’sdisease),克罗恩病;IBD(inflammatorybowel disease),炎症性肠病;IL-23(interleukin-23),白介素-23;IV(intravenous),静脉注射;MAdCAM-1(mucosaladdressin cell adhesion molecule-1),人黏膜地址素细胞黏附分子-1;MS(multiplesclerosis),多发性硬化症;OLE(open-labelextension),开放标签延长;PA(psoriaticarthritis),银屑病关节炎;RA(rheumatoidarthritis),类风湿关节炎;SC(subcutaneous),皮下注射;S1P(sphingosine-1phosphate),鞘氨醇-1-磷酸;TLR-9(Toll-like receptor 9),Toll样受体-9;UC(Ulcerative colitis),溃疡性结肠炎
a通过邀请招募
b不招募
表2 尚处发展早期的IBD新药
注:AA3R(adenosine A3receptor),腺苷受体A3;ARK(adrenergic receptor kinase),肾上腺素能受体激酶;DHODH(dihydroorotate dehydrogenase),二氢乳清酸脱氢酶;IBD(inflammatory bowel disease),炎症性肠病;IL(interleukin),白介素;JAK(Janus kinase),Janus激酶;LANCL2(lanthionine synthetase C-like 2),毛硫氨酸合成酶 C 样蛋白 2;LTA4H(leukotriene A4 hydrolase),白三烯A4水解酶;NCT(National Clinical Trial)国家临床试验;NKG2D(naturalkiller receptor group 2 member D);NSKI(narrow spectrum kinase inhibitor);PHD( prolyl hydroxylase inhibitor),脯氨酰羟化酶抑制剂;HIF-1α( hypoxia-inducible factor 1 alpha),缺氧诱导因子1α;S1P(sphingosine-1phosphate),鞘氨醇-1-磷酸;TL1A(tumournecrosis factor-like cytokine 1A);TNF(tumour necrosis factor),肿瘤坏死因子;TPL2(tumour progression locus 2);TYK(tyrosine kinase)酪氨酸激酶
a目前还未招募
b GI受限
c未招募
d招募状态未知
S1P受体调节剂
S1P是细胞膜鞘脂的代谢产物,是一种无处不在的溶血磷脂信号分子,通过激活五种细胞表面G蛋白偶联受体(即S1P1-S1P5)来调节多种生物功能。S1P和鞘氨醇-1-磷酸受体(S1PR)之间的相互作用促进活化的T细胞沿着S1P梯度从淋巴结进入淋巴结。S1P1受体激动剂能够引起S1P1受体的内化和降解,以此阻断淋巴细胞从淋巴器官向外周血或验证组织迁移。Fingolimod(芬戈莫德)是首个被批准用于多发性硬化症(MS)治疗的S1P调节剂,然而,Fingolimod与SIP1、S1P3-5多种受体相结合,可以引发心动过缓、心脏传导阻滞、肝酶升高和黄斑水肿等不良事件;Etrasimod(依曲莫德)和ozanimod(奥扎莫德)是更具选择性的S1P调节剂,美国食品药品监督管理局(FDA)发布了托法替布黑框警告,因此,药物安全性方面,Etrasimod和ozanimod要高于托法替布,为UC患者提供了一种新的口服药物选择。
(1)Etrasimod:是一种口服选择性S1P1、S1P4和S1P5受体调节剂。
主要研究结果:OASIS 2期研究纳入156例中重度UC患者,患者基线改良Mayo评分(MMS)为4~9,内镜评分(ES)≥2,直肠出血评分(RBS)≥1。研究数据显示,与安慰剂比较,每日服用2 mg Etrasimod的患者MMS较基线改善更显著(2.49 vs. 1.50,P=0.009),同样内镜下改善率(41.8% vs. 17.8%,P=0.003)、Mayo总改善率(P=0.010)以及双组分Mayo评分改善率(P=0.002)均优于安慰剂组,两组间差异有统计学意义。
不良事件:Etrasimod最常见的不良事件为UC恶化、上呼吸道感染、鼻咽炎以及贫血。3例在用药前有房室传导阻滞病史的UC患者,应用Etrasimod后出现无症状或短暂的一级或二级房室传导阻滞,但患者可自行缓解。
在开放标签延长(OLE)研究中,患者可将Etrasimod 2 mg治疗时间延长至34~40周;研究结束时,获得临床应答、临床缓解或内镜改善的患者比例分别为64%、33%和43%。第12周时达到试验终点,保持临床应答、临床缓解、内镜改善的患者比例为85%、60%与60%。
目前,Etrasimod治疗UC的III期临床试验和CD的II /III期临床试验在积极招募中。
(2)Ozanimod:是一种S1P1和S1P5受体调节剂,美国FDA分别于2020年、2021年批准用于治疗多发性硬化症(MS)、UC,该药目前正处于CD III期临床试验阶段。
III期TRUE-NORTH研究
在III期TRUE-NORTH研究中,纳入的UC患者按照2:1接受ozanimod 1 mg或者安慰剂治疗,每日一次,共10周。
主要研究结果:治疗第10周,ozanimod治疗组和安慰剂组分别有18.4%和6.0%达到临床缓解(P<0.0001);与安慰剂相比,ozanimod组患者所有次要终点均有显著差异,包括临床应答(47.8% vs. 25.9%,P<0.0001)、内镜改善(27.3% vs. 11.6%,P<0.0001)和黏膜愈合(12.6% vs. 3.7%,P<0.001)。第52周时,ozanimod和安慰剂(第10周服用安慰剂达到临床缓解的患者)的临床缓解率分别为37.0%和18.5%。所有次要终点(包括临床应答、内镜改善、维持临床缓解、无激素缓解、黏膜愈合以及持续临床缓解)均达到统计学意义(总体P<0.005)。
不良反应:在诱导试验中,ozanimod最常见的不良反应为贫血(4.2% vs. 5.6%)、鼻咽炎(3.5% vs. 1.4%)以及头痛(3.3% vs. 1.9%);ozanimod的维持性研究中,最常见的不良反应为丙氨酸氨基转移酶升高(4.8% vs. 0.4%)与头痛(3.5% vs. 0.04%)。
II 期STEPSTONE研究
STEPSTONE研究是一项II期临床试验,在69例中重度CD患者中,评估了ozanimod的疗效。
主要研究结果:使用ozanimod的第12周,患者的克罗恩病简化内镜评分(SES-CD)与基线相比平均变化值为−2.2 (SD 6.0)。在该组患者中,23.2%的患者实现内镜应答;克罗恩病活动指数(CDAI)较基线降低39.1% (95%CI:27.6~51.6), 56.5%(95%CI:44.0~68.4)的患者达到临床缓解。
目前,一项评估ozanimod治疗CD的III期临床试验正在进行中。
IL-23单抗
IL-23在Th17细胞分化和成熟中发挥重要作用,能够诱导肠道炎症和IBD的发生。IL-23是由p40和p19两个亚单位组成,其中,p40亚单位是IL-23与IL-12共有的,而p19亚单位则是IL-23特有的。Ustekinumab(乌司奴单抗) 是一种抗p40单克隆抗体 (mAb),可同时抑制IL-12和IL-23,目前批准用于治疗中度至重度CD和UC。目前,专门针对IL-23 p19 亚单位的mAb正在临床开发中。
(1)Brazikumab
Brazikumab是一种人源化IgG2单抗,可选择性抑制IL-23。
IIa期临床试验
该研究将纳入的119例抗TNF治疗失败的中重度CD患者,在第0周和第4周以1:1的比例随机分配至Brazikumab 700 mg(静脉推注)试验组或安慰剂组。随后在OLE研究中,符合条件的CD患者每4周皮下注射Brazikumab 210 mg,一直持续到112周。
主要研究结果:8周时,CD患者CDIA或临床缓解较基线水平下降100分,抑或CDIA<150。与安慰剂组相比,更多的Brazikumab组患者在8周时出现临床应答(49.2% vs. 26.7%,P=0.01),此外,试验组达到了临床应答及粪便钙卫蛋白(FC)或C反应蛋白(CRP)较基线水平降低50%的复合结果(42.4% vs. 10%,P<0.001);但两组的临床缓解并无显著差异。24周时的研究结果与8周时相似,患者均达到了临床应答、临床缓解以及复合结果。但需要注意的是,本研究并未评估患者的内镜表现及结果。
不良反应:Brazikumab组与安慰剂组患者的不良反应事件发生率无明显差异。
目前,Brazikumab正处于CD IIb/III期、UC II期临床试验阶段。
(2)Guselkumab
Guselkumab属于抗IL-23p19 亚单位的IgG1型单抗,用于治疗斑块型银屑病。
GALAXI研究
GALAXI研究是一项II期临床试验,该研究评估了Guselkumab在250例中重度CD患者中的效果。
主要研究结果:12周时,所有Guselkumab组患者的CDAI均显著下降(P<0.001),此外与安慰剂组相比,Guselkumab组更多患者实现临床应答[200 mg:54%;600 mg:65%;1200 mg:50% vs. 安慰剂组:15.7%(P值均<0.001)]、临床生物标志物应答[200 mg: 54%;600 mg: 48%,;1200 mg: 42% vs. 安慰剂组:7.8%(P值均<0.001)]及内镜应答[200 mg: 36%(P=0.007);600 mg:40%(P=0.002);1200 mg: 36%(P=0.003)vs. 安慰剂组:11.8%]。即使既往接受生物制剂治疗失败的患者,与安慰剂组相比,Guselkumab组患者临床缓解的比例高于安慰剂组(45.5% vs. 12.5%)。
安全性:Guselkumab各组间安全性无差异。
目前,Guselkumab处于CD IIb/III期临床试验阶段;此外,Guselkumab联合Golimumab治疗中重度UC的IIa临床试验也在进行中。
(3)Mirikizumab
Mirikizumab是一种与IL-23p19亚单位结合的人源化IgG4型单克隆抗体。
I6T-MC-AMAC研究
I6T-MC-AMAC是一项II期临床试验,纳入的研究人群为中重度UC患者。患者被分至Mirikizumab组与安慰剂组。根据用药剂量的多少,Mirikizumab组又分为50 mg、200 mg及600 mg三个亚组。
主要研究结果:评估标准为临床缓解、临床应答及内镜改善情况。12周时,50 mg、200 mg、600 mg三个Mirikizumab亚组患者实现临床缓解的比例分别为15.9%(P=0.66)、22.6%(P=0.142)、11.5%(P=0.004),而与之相比较的安慰剂组,患者实现临床缓解的比例为4.5%;三大亚组患者实现临床应答的比例分别为41.3%(P=0.014)、59.7%(P<0.001)、49.2%(P=0.001),安慰剂组为20.6%;亚组患者内镜改善的比例分别为23.8%(P=0.012)、30.6%(P=0.0007)、13.1%(P=0.21),安慰剂组内镜改善的比例为6.3%。而从未接受过生物制剂治疗的患者,应用Mirikizumab后临床缓解率、应答率和内镜改善率在数值上更高。52周时,Mirikizumab (1次/4周)、Mirikizumab(1次/12周)及安慰剂组患者的临床缓解比例分别为46.8%、37.0%、7.7%;不论患者是否存在生物制剂的用药史,临床缓解率相似;Mirikizumab (1次/4周)、Mirikizumab (1次/12周)及安慰剂组患者的内镜缓解率为14.8%、28.3%、15.4%;
不良事件:Mirikizumab的不良事件与剂量增加无关,其严重不良事件与研究药物之间无明确关系。
上述研究中,在12周时未实现临床应答的患者符合开放标签的延长诱导研究的纳入标准,被随机分至600 mg(1次/4周)或 1000 mg(1次/4周)的Mirikizumab静脉注射组,治疗时间持续12周。第24周时,实现临床应答的患者接受Mirikizumab 200 mg皮下注射治疗;600 mg与1000 mg患者组实现临床应答的比例分别为50%、43.8%。而最初对mirikizumab 无应答但随后参与Mirikizumab延长诱导研究的患者,在第52周实现临床应答、临床缓解和内镜改善的比例分别为5.8%、26.3%和34.2%。此外,并未发现新的安全问题。
SERENITY研究
SERENITY研究是一项II期临床试验,纳入的研究人群为活动期中重度CD患者。
主要研究结果:第12周时,Mirikizumab不同剂量组(200 mg:25.8%,P=0.079;600 mg:37.5%,P=0.003;1000 mg:43.8%,P<0.001)的内镜缓解率均高于安慰剂组患者(10.9%);接受Mirikizumab600 mg或1000 mg治疗的患者,内镜缓解、患者报告结局(PRO)缓解以及CDAI 缓解率均高于安慰剂组。此外,接受Mirikizumab治疗的患者,CDAI以及腹痛(AP)、排便次数(SF)等临床症状在早期即可得到缓解。在维持研究中,用药方式对Mirikizumab疗效无特异性影响,静脉推注和皮下注射的内镜缓解率分别为58.5%和58.7%),两种不同给药方式的PRO缓解率(静脉推注:46.3%;皮下注射:45.7%)也相似。
不良事件:诱导研究中,Mirikizumab组和安慰剂组的不良事件发生率相似;维持研究中,静脉推注和皮下注射 Mirikizumab组的不良事件发生率相似。
目前,评估mirikizumab治疗成人和儿童UC和CD的III期临床试验正处于规划和/或招募阶段。
(4)Risankizumab
Risankizumab(瑞莎珠单抗)是一种人源化的IgG1单克隆抗体,能够靶向与p19亚单位结合,具有抑制IL-23的作用。
ADVANCE研究
ADVANCE研究是一项III期临床试验,将纳入的CD患者分为Risankizumab组与安慰剂组;Risankizumab组患者根据药物使用剂量的不同,再次细分为600 mg与1200 mg亚组,疗效评估指标包括临床缓解与内镜应答。
主要研究结果:与安慰剂组相比,使用Risankizumab 600 mg与1200 mg亚组的患者更易实现临床缓解[CDAI:45.2%、41.6% vs. 25.2%,排便频率和腹痛评分(SF/AP):43.5%、41.0% vs. 21.7%]与内镜应答(40.3%、32.2% vs. 12%)(P值均<0.001)。与生物制剂应答不充分的患者相比,既往对生物制剂应答较好的患者应用Risankizumab的疗效更高。
不良事件:安慰剂组严重不良事件与严重感染的发生率均高于Risankizumab组,其中,2例患者死亡。
MOTIVATE研究
主要研究结果:与安慰剂组相比,使用Risankizumab 600 mg与1200 mg亚组的患者更易实现临床缓解(CDAI:42.2%、40.8% vs. 19.3%,SF/AP:34.6%、39.3% vs. 19.3%)与内镜应答(28.8%、34.1% vs. 11.2%)(P值均<0.001)。
不良事件:安慰剂组严重不良事件与严重感染的发生率均高于Risankizumab组,1200 mg亚组中有1例患者因肺鳞状细胞癌死亡,但与研究药物无关。
其他分析
对III期ADVANCE临床试验与III期MOTIVATE临床试验中生物制剂应答不充分或不耐受的CD患者的数据进行了进一步分析。共计纳入1419例,分析结果包括临床缓解、临床应答(较基线CDAI降低≥100分)和增强的临床应答(SF日均降低≥60%和/或AP日均降低≥35%,抑或临床缓解的每项SF/AP标准均低于基线水平)。
主要研究结果:从第4周开始,接受Risankizumab 600 mg、1200 mg治疗实现临床缓解(CDAI:600 mg亚组P=0.01, 1200 mg亚组P=0.05;两个亚组SF/AP:P< 0.01)、临床应答(600 mg亚组P=0.001,1200 mg亚组P<0.01)、增强的临床应答(600 mg亚组P=0.01,1200 mg亚组P<0.14)的患者比例要高于安慰剂组;12周时,Risankizumab疗效增强(两个亚组P< 0.001)。
安全问题:暂未发现影响药物安全性的新事件。
目前,一项对比Risankizumab和Ustekinumab在CD中疗效的头对头研究正在进行中,针对UC的II/III期临床试验正在招募中。
抗淋巴细胞迁移药物
表达在淋巴细胞表面的α4β1及α4β7整合素与内皮细胞表面的黏附分子[(血管细胞粘附分子-1(VCAM-1)或黏膜地址素细胞黏附分子-1(MAdCAM-1)]相互作用,导致促炎性T细胞从血流进入胃肠道,这就导致CD与UC患者出现炎症。Natalizumab(那他利珠单抗)是一种人源化的IgG4单抗,针对淋巴细胞表面α4亚单位α4β1和α4β7,现已批准用于CD和多发性硬化(MS)的治疗;然而,该药可能与致命疾病进行性多灶性白质脑病(PML)相关。Vedolizumab(维得利珠单抗)是一种针对α4β7的肠道选择性人源化IgG1单克隆抗体,可防止白细胞向肠道迁移,已批准用于治疗UC和CD。
(1)AJM300
AJM300是一种针对α4整合素亚单位的口服小分子拮抗剂,一项IIa期临床试验评估了102例中度活动期UC患者使用AJM300的疗效。将患者随机分配960 mgAJM300组或安慰剂组,每日给药3次,持续8周。主要临床终点为第8周实现临床缓解,即与安慰剂组相比较,接受AJM300治疗的患者Mayo评分较极限水平降低3分以上或至少降低30%,出血评分(BS)至少降低1分或绝对直肠出血评分(RBS)为0或1。
主要研究结果:62.7%接受AJM300治疗的患者实现临床应答,相比而言,安慰剂组患者仅为25.5%(OR 7.81, 95%CI:2.23~12.82,P=0.0002)。与安慰剂组相比,AJM300组患者的临床缓解率(23.5% vs. 3.9%,P=0.0099)与黏膜愈合率(58.8% vs. 29.4%,P=0.0014)更高。
局限性:虽然AJM300口服给药的方便,但缺乏肠道特异性;因此,考虑到PML的风险问题,该药仅限于JC病毒阴性的UC患者应用。
目前,AJM300的III期临床试验正在进行中。
(2)Etrolizumab(依曲利单抗)
Etrolizumab是一种人源化的抗整合素单抗,它选择性地与α4β7和αEβ7的β7亚单位结合整合素,从而防止免疫细胞向肠道迁移。
在EUCALYPTUS II期临床试验中,etrolizumab对UC患者的疗效优于安慰剂。为评估etrolizumab在UC及CD在患者中的疗效,遂启动一项包含6项随机对照试验(RCT)研究、3项OLE研究的3期项目。
针对UC患者:HIBISCUS I期研究与II期研究、LAUREL研究及GARDENIA研究纳入的患者人群均无抗TNF使用史,而HICKORY则与之相反。以上5项研究中的患者如若符合OLE研究的纳入标准,也可参与COTTONWOOD研究。具体研究结果如下:
HIBISCUS研究:对于抗TNF初治的UC患者,HIBISCUS I期研究中使用etrolizumab的患者能够达到临床缓解(19.4% vs. 6.9%,P=0.0173)的主要研究终点;但是,HIBISCUS II期研究未能达到主要终点。在汇总分析中,etrolizumab(18.8%)和阿达木单抗(23.5%)的缓解率没有差异(P=0.1341)。
LAUREL研究:与安慰剂组相比,etrolizumab组未达到主要终点(29.6% vs. 20.6%,P=0.1942);但接受etrolizumab治疗的患者内镜改善(38% vs. 22.5%,P= 0.0235)、内镜缓解(30.6% vs. 16.7%,P=0.0293)和组织学缓解(42.4% vs. 21.8%,P= 0.0075)程度更高。
GARDENIA研究:在第10周时(etrolizumab:18.6%,英夫利昔单抗:19.7%;P=0.8114)及第54周时(etrolizumab:17.6%,英夫利昔单抗:22.7%;P=0.2168)未达到主要终点;接受etrolizumab治疗的患者,37.8%在第10周实现临床应答;接受英夫利昔单抗治疗的患者,33.3%在第54周获得临床缓解。
HICKORY研究:etrolizumab在第14周达到主要终点(18.5% vs. 6.3%,P=0.0.0033),但在第66周时,却未达到主要终点(24.1% vs. 20.2%,P= 0.4956);然而,etrolizumab组的内镜改善率(35.7% vs. 21.1%,P=0.0153)、内镜缓解率(23.2% vs. 11.4%,P=0.0174)和组织学缓解率(30.8% vs. 14.1%,P=0.0073)均高于安慰剂组。
以上研究均已终止。
针对CD患者:BERGAMOT评估了抗TNF初治和抗TNF经治患者对etrolizumab的疗效,符合标准的患者转入OLE研究——JUNIPER。
BERGAMOT研究:该研究数据显示出积极的结果。与安慰剂相比,接受etrolizumab 210 mg和105 mg治疗的患者,在第14周达到主要终点,且症状缓解的比例更高。此外,更多接受etrolizumab治疗的患者在第14周实现内镜改善,与安慰剂相比,接受任意剂量etrolizumab治疗的患者,CDAI和PRO的缓解率也更高。
评估etrolizumab治疗CD的试验仍在进行中,BERGAMOT已完成招募,CD的OLE研究(JUNIPER)也正在招募中。
(3)Ontamalimab
Ontamalimab(PF-00547659)是一种人源化IgG2单克隆抗体,可抑制、阻止MADCAM-1与淋巴细胞中的整合素结合,从而减少淋巴细胞向肠道迁移。
TURANDOT研究是一项II期临床试验,纳入了357例活动期UC患者(MS≥6,Mayo内镜评分≥2),并将其随机分至4个不同剂量的药物治疗组及安慰剂组。
主要研究结果:12周时,7.5 mg、22.5 mg、75 mg、225 mg、安慰剂组的临床缓解率分别为11.3%(P=0.0425)、16.7%(P=0.0099)、15.5%(P=0.0119) 、5.7%(P=0.1803)、2.7%;黏膜愈合率依次为15.5%(P=0.0099)、27.8%(P=0.0038)、25.4%(P=0.0080)、14.3%(P=0.0099)、8.2%。
不良事件:ontamalimab组与安慰剂组无显著差异,无剂量相关的不良反应、严重感染或PML增加。
在OLE研究中,患者被随机分为ontamalimab75 mg、225 mg两组,每4周接受一次治疗,共持续72周。研究发现,36.1%的患者发生药物相关不良事件,其中,UC恶化(10.0%)与严重感染(5.5%)最为常见;有1例患者死亡、4例患者罹患癌症,但均认为与研究药物无关。此外,最初接受安慰剂后转用ontamalimab治疗的患者,在第16周黏膜愈合率从基线水平8.8%上升至35.3%。
OPERA研究是一项评估ontamalimab在265例中重度CD患者中疗效的II期临床试验。
在第8周或第12周时,所有剂量的ontamalimab组与安慰剂组的CDAI均无显著的统计学差异。目前,关于CU、UC的III期临床试验已终止,维持研究还正在进行中;此外,关于ontamalimab在UC、CD患者中的3期安全性的扩展研究正在进行中。
(4)皮下注射维得利珠单抗(Vedolizumab)
皮下注射(SC)维得利珠单抗目前用于UC的维持治疗。在VISIBLE 1 III期研究中,将383例中重度活动期UC患者纳入到开放标签的维得利珠单抗静脉推注(IV)诱导研究,在第6周216例患者(实现临床应答210例,报错6例)随机接受皮下注射维得利珠单抗或安慰剂维持治疗。第52周时,皮下注射维得利珠单抗患者中46.2%实现临床缓解,显著高于安慰剂组(14.3%),两组差异有统计学意义P<0.001。此外,52周时,皮下注射维得利珠单抗组与安慰剂在内镜改善和持久的临床应答方面具有显著的统计学差异。皮下注射维得利珠单抗与静脉推注维得利珠单抗的主要和次要终点相似。皮下注射维得利珠单抗无限制治疗的安全性问题,且耐受性良好;10.4%的患者出现注射部位反应,但大多数很轻微,不会导致治疗停止。
JAK抑制剂
许多细胞因子通过其促炎或抗炎作用在IBD的病理生理过程中发挥关键作用,因此, JAK/STAT信号通路成为IBD一个极具吸引力的潜在治疗靶点。托法替布(Tofacitinib)是一种口服非选择性的JAK抑制剂,于2018年5月被美国FDA批准用于UC治疗,但后续研究表明,托法替布可能与心血管事件、恶性肿瘤、死亡等危险事件的风险增加相关。因此,FDA批准托法替布仅用于抗TNF治疗失败的UC患者,目前,针对IBD的更多选择性或肠道特异性JAK抑制剂正在开发中。
(1)Filgotinib
Filgotinib是一种日服一次的口服选择性JAK1抑制剂,于2020年9月在欧洲和日本获批用于治疗类风湿关节炎(RA),目前正在开展用于UC和CD治疗的临床试验。
SELECTION研究是一项IIb/III临床试验,用于评估filgotinib在中重度活动期UC患者的诱导缓解和维持缓解的作用。
主要研究结果:第10周时,接受filgotinib治疗(200 mg qd)的患者比安慰剂组获得更高的临床缓解率(诱导研究A:26.1% vs. 15.3%,P=0.0157;诱导研究B:11.5% vs. 4.2%,P=0.0103);在维持研究中,37.2%接受filgotinib(200 mg qd)治疗的患者在58周时实现临床缓解,而安慰剂组仅为11.2%(P=0.0001);第10周时,filgotinib(100 mg qd)与安慰剂组无明显差异,但在第58周时差异显著(23.8% vs. 13.5%,P=0.0429)。
不良事件:filgotinib组和安慰剂组不良事件和严重感染的发生率相似。在SELECTION研究中,治疗组共有6例患者出现带状疱疹,诱导研究中1例患者因filgotinib(200 mg)出现肺栓塞(PE);安慰剂组有3例患者在诱导研究和维持研究中发生深静脉血栓。
FITZROY研究是一项II期临床试验,评估了filgotinib在CD患者中的疗效。
主要研究结果:在意向性治疗分析中,filgotinib组(200 mg)与安慰剂组均有部分患者在第10周实现临床缓解(47% vs. 23%,P=0.0077);既往未接受抗TNF治疗的患者实现临床缓解的比例更高;与安慰剂组相比,更多选择filgotinib治疗的患者实现了内镜应答、内镜缓解与内镜愈合,但不具有统计学意义。
不良事件:filgotinib组严重不良事件的发生率为9%,安慰剂组为4%;filgotinib组严重感染的发生率为3%,安慰剂组还未发现。
目前,评估filgotinib治疗CD的III期临床试验正在进行中;评估filgotinib治疗CD肛周瘘管的II期临床试验现已完成。
(2)Upadacitinib
Upadacitinib是一种口服JAK抑制剂(1次/天),对JAK1具有更高的选择性。目前FDA批准用于治疗中重度RA。
U-ACHIEVE UC研究
主要研究结果:8周时,接受Upadacitinib 7.5 mg(8.5%,P=0.052)、15 mg(14.3%,P=0.013)、30 mg(13.5%,P=0.011)与45 mg(19.6%,P=0.002)治疗的患者实现临床缓解;安慰剂组唯有患者入组;与安慰剂组对比,各亚组患者的内镜应答均有所改善;此外,与安慰剂组(6.4%)对比,接受Upadacitinib 30mg(9.6%,P=0.015)、45 mg(17.9%,P=0.004)治疗的患者在8周时实现了内镜缓解。
不良事件:45 mg亚组中1例患者出现带状疱疹,1例出现深静脉血栓形成(DVT)和肺栓塞(PE)(停药后26天);服用Upadacitinib 的患者血脂和肌酐磷酸激酶水平升高。
CELEST研究评估了Upadacitinib在中重度CD患者中的疗效。
主要研究结果:16周时,与安慰剂组对比,6 mg亚组患者临床缓解最为显著(27% vs. 11%, P<0.1);52周时,与安慰剂组相比,Upadacitinib 12 mg bid组的临床缓解率和内镜缓解率最高,但并不具统计学意义。
不良事件:与安慰剂组相比,Upadacitinib组严重感染的发生率更高。此外,Upadacitinib 12 mg/24 mg bid的患者血脂水平升高。此外,该研究有3例患者出现带状疱疹,2例出现肠穿孔。
目前,Upadacitinib正处于UC III期研究中。
抗TNF药物
(1)CT-P13 SC是Infliximab(英夫利昔单抗)的抗TNF生物仿制药,目前其静脉推注剂型已批准用于治疗IBD。
一项随机、多中心、开放标签的I期临床试验中,将136例活动期UC或CD患者以1:1的比例随机分为2组,一组从第6周~54周(1次/2周)接受CT-P13 SC治疗,另一组从第6周~22周接受CT-P13 IV治疗。第30周时,所有接受CT-P13 IV治疗的患者转换为CT-P13 SC(1次/2周),一直持续到第54周。
研究终点:主要终点,根据第22周的药物谷浓度对CT-P13 SC与CT-P13IV进行非劣效性评估。22周时,CT-P13 SC与CT-P13 IV的平均浓度分别为21.45 μg/mL、2.93 μg/mL。次要终点,从30周开始评估患者从CT-P13 IV转换为CT-P13 SC治疗后,临床应答、临床缓解和黏膜愈合是否存在显著性差异。
不良事件:CT-P13 SC和CT-P13 IV 两组之间免疫原性和不良事件发生率相似。
目前,用于评估CT-P13治疗UC、CD的III期临床研究正在进行中。
(2)口服抗TNF药物也在研发中。一项评估AVX-470的I期临床试验显示,与安慰剂相比,AVX-470 4周时的临床缓解率更高(25.9% vs. 11.1%),但缺乏进一步研究;一项开放标签的IIa期临床试验,评估OPRX-106(一种口服的、不可吸收的、重组TNF融合蛋白)在24例轻中度UC患者中疗效,患者每日口服OPRX-106 2 mg或8 mg,持续治疗8周。完成治疗的患者中临床应答率、临床缓解率、黏膜愈合率分别为67%、28%、33%。
V565在I期临床试验中显示出较高的肠道浓度,评估V565用于CD治疗II期临床试验在进行中。
参考文献:Laurie B. Grossberg, Konstantinos Papamichael, Adam S. Cheifetz. Review article: emerging drug therapies in inflammatory bowel Disease.Aliment Pharmacol Ther. 2022;55:789–804.
欢迎投稿!
稿件以word文档发送至邮箱:
xheditor@126.com
分享实践经验,记录医学故事,传播学术进展。