炎症性肠病(inflammatory bowel disease,IBD)是一组主要累及胃肠道的慢性非特异性炎性疾病,包括克罗恩病(Crohn's disease,CD)、溃疡性结肠炎(ulcerative colitis,UC)和未定型IBD(IBD unclassified,IBD-U),其发病机制尚不清楚,目前认为与遗传、肠道微生物组、黏膜免疫系统和环境等因素有关。随着基因检测技术的不断发展,越来越多以IBD或IBD样肠道炎症为表现的罕见单基因病被发现,这些IBD患儿发病是由单个基因的变异引起的,因此被称为单基因炎症性肠病(monogenic IBD,mIBD)。mIBD的致病途径包括先天性或适应性免疫缺陷、肠上皮细胞缺陷、自身炎性疾病等。不同的致病基因对应的治疗方案也有所不同,早期的准确诊断可提供个体化的治疗方案。本文重点对这些mIBD的致病基因按其致病机制进行分类,将基因型和临床表型相关联,并总结个性化的治疗方案,以促进对mIBD的早期精准诊疗。
1. mIBD的流行病学特征
IBD可发生于任何年龄,发病年龄<6岁定义为极早发型IBD(very early onset IBD,VEO-IBD),发病年龄<2岁定义为婴幼儿型IBD(infantile onset IBD,IO-IBD)。基于多项研究结果,IO-IBD患儿中单基因致病病因占13%~41%,VEO-IBD患儿中单基因致病病因占0~33%,6~18岁IBD患儿中单基因致病病因占0~38%。mIBD约1/3在婴儿期起病,1/3在幼儿起病,其余为6岁以上起病,约10% mIBD在16岁以后起病。对于性别比例,有研究纳入31个国家750例mIBD患儿,62.9%为女性,34.5%为男性,余2.6%未明确性别。另外,mIBD患儿中以白细胞介素10受体α(interleukin-10 receptor alpha,IL10RA)基因变异最多见,而我国患儿大部分为IL10RA c.301C>T(p.R101W)位点的变异。
2. mIBD的致病基因分类
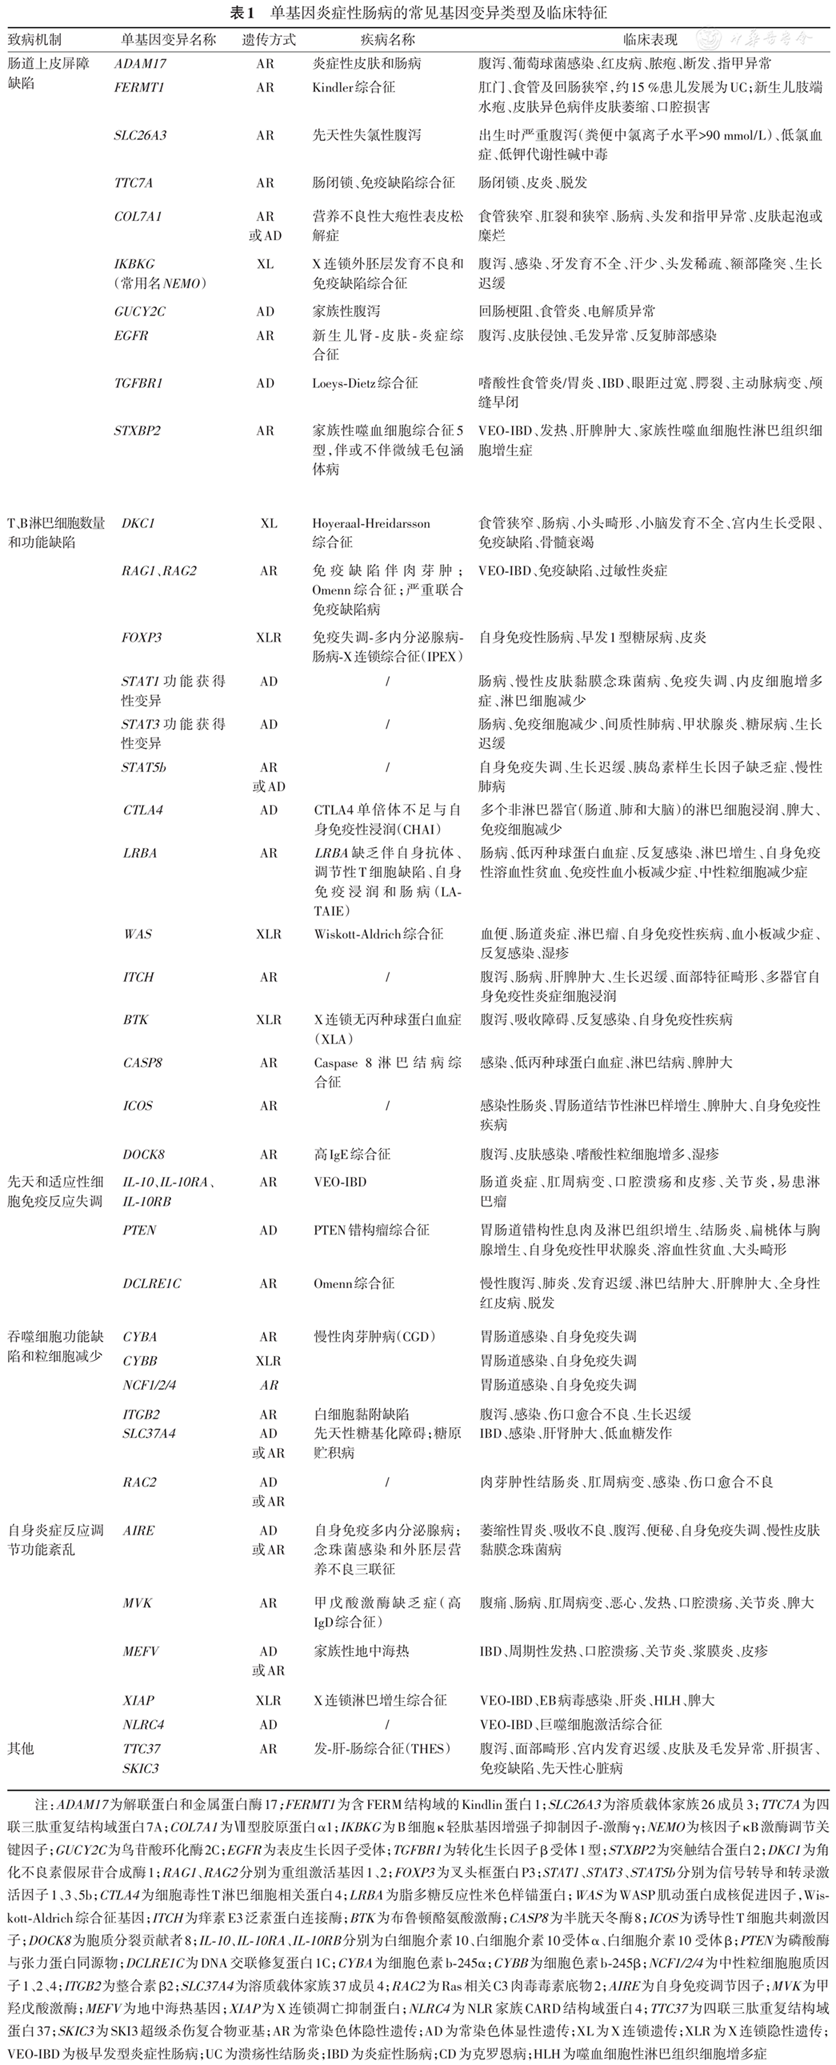
目前已报道100多种单基因变异可导致IBD或IBD样表型,其中约1/3为免疫出生错误(inborn error immunity,IEI)致病基因,根据基因变异的致病机制主要影响以下六大功能:肠道上皮屏障缺陷,T、B淋巴细胞数量和功能缺陷,先天和适应性细胞免疫反应失调,吞噬细胞功能缺陷和粒细胞减少,自身炎症反应调节功能紊乱及其他病因。 表1列出以上六大功能损害中常见的基因变异类型及临床特征。
3. mIBD的临床、内镜及病理组织学特征
mIBD的临床表现多样,每种致病基因的表型不同,常以综合征的形式出现。消化道症状主要包括血便、呕吐、肛周病变,儿童早期可能仅表现为黏液血便与生长发育迟缓,31.7%mIBD患儿发病前有肠外并发症(extra-intestinal comorbidity,EIC)病史,76.0%mIBD在临床过程中至少出现一种EIC。最常见的EIC是不典型感染(44.7%)、皮肤异常(38.4%)和自身免疫性疾病(21.9%)。
mIBD的内镜下表现通常为非特异性肠道炎症,约35%~59%为UC样表现,约30%~35%为CD样表现,与无基因变异的VEO-IBD患儿相比,我国的mIBD患儿以CD样表现为主,且病变多在结肠,常有假性息肉表现。此外,每种基因导致的mIBD内镜下表现也各有不同,例如在IL10RA变异患儿中,约91.5%有结肠溃疡,55.3%有结肠假性息肉,上消化道受累并不常见;在肿瘤坏死因子α诱导蛋白3(TNFAIP3)变异的患者中,80.0%患者有结肠溃疡;在部分核因子κB激酶调节关键因子( NEMO)、脂多糖反应性米色样锚蛋白(lipopolysaccharide-responsive beige-like anchor protein,LRBA)、X连锁凋亡抑制蛋白(X-linked inhibitor of apoptosis,XIAP)变异患儿的结肠内镜中表现出严重的结肠溃疡;在部分常见变异性免疫缺陷病患儿中则表现为结肠溃疡伴绒毛萎缩。此外,内镜下活检标本的组织学检查也是mIBD患儿诊断的一个关键因素,但该病的组织学特征为非特异性,且上、下消化道的组织学改变分布不均匀,故无论疾病内镜下肉眼表现如何,对上、下消化道黏膜均需要进行多点活检病理检测。如果在VEO-IBD患儿病理组织中出现特殊的组织学改变,如嗜酸性粒细胞浸润、上皮细胞凋亡、萎缩以及小肠绒毛变钝均需警惕mIBD。
4. mIBD的基因诊断
mIBD是由单个基因变异所引起的,既往报道的mIBD病例中62%为常染色体隐性遗传,27%为X连锁隐性遗传,8.5%为常染色体显性遗传,而有2.3%的病例存在非孟德尔遗传的方式,如X连锁相关的细胞色素b-245β(cytochrome b-245β,CYBB)和XIAP基因变异,由于X染色体随机失活,导致女性CYBB基因杂合突变和XIAP基因杂合变异患者分别出现慢性肉芽肿病(chronic granulomatous disease,CGD)和IBD表现。目前常用的基因检测方式包括单个候选基因Sanger测序、靶向Panel测序、全外显子组测序(whole exome sequencing,WES)、全基因组测序(whole genome sequencing,WGS)等。其中,家系WES检测是目前临床上最常用的基因检测手段,但即使WES检测结果为阴性,如果患儿的临床表现高度符合某个mIBD的表型,也应考虑其他的基因检测方式,如进行拷贝数变异检测、高深度测序或WGS检测,必要时进行基因数据重分析或功能验证分析。此外,WES检测难以识别高度同源的假基因,如B细胞κ轻肽基因增强子抑制因子-激酶γ(inhibitor of kappa light polypeptide gene enhancer in B-cells,kinase gamma,IKBKG)基因存在一个高度同源的假基因,WES检测易出现假阳性,需要设计区别假基因的引物进行Sanger测序。
采用基因检测可以帮助确诊儿童mIBD,IBD患儿基因筛查的关键指征包括:(1)发病年龄小于6岁,尤其是生长发育迟缓、严重肛周病变、常规治疗无效的难治性IBD;(2)反复感染,实验室检查异常(如先天性淋巴细胞减少、中性粒细胞减少、免疫球蛋白异常),符合先天性免疫缺陷的诊断标准;(3)炎症指标提示免疫出生错误(IEI)疾病;(4)先天性多发性肠闭锁或先天性腹泻;(5)早发的恶性肿瘤(年龄<25岁);(6)可疑mIBD的家族史;(7)高风险的干预或治疗后有不可逆后果及不良结局者,如发生造血干细胞移植相关的死亡、多次肠道切除史、短肠综合征需要全肠外营养的高风险患儿。另外,成年患者诊断mIBD主要有两种情况,一是怀疑儿童期起病的mIBD,但在儿童时期因检测技术等原因未能确诊;二是成年期新发mIBD的患者,该情况较罕见,如携带溶质载体家族26成员3(solute carrier family 26 member 3,SLC26A3)变异或鸟苷酸环化酶2C(GUCY2C)功能获得缺陷的患者通常在幼儿期出现腹泻,并在年轻成人期发展为IBD,另外XIAP、葡萄糖-6-磷酸酶催化亚基3(glucose-6-phosphatase catalytic 3,G6PC3)、脂多糖反应性米色样锚蛋白(LRBA)、细胞毒性T淋巴细胞相关蛋白4(cytotoxic T-lymphocyte associated protein 4,CTLA4)、脾酪氨酸激酶(spleen tyrosine kinase,SYK)基因变异均有在成年期诊断的报道。
5. mIBD的精准治疗
大多数mIBD患儿使用传统的药物治疗效果不佳,且部分需要肛周脓肿引流、肠造瘘等手术。当患儿通过基因诊断确定存在某种特定单基因变异后,可开展调控该基因相关通路的精准治疗,包括小分子药物、生物制剂、生长因子或免疫球蛋白替代疗法、异基因造血干细胞移植、体细胞基因治疗及营养治疗等。
(一)小分子药物
目前已报道mIBD患儿接受多种小分子治疗颇有成效,这些小分子药物不仅包括免疫调节和免疫抑制药物,如哺乳动物雷帕霉素靶蛋白(mammalian target of rapamycin,mTOR)抑制剂、Janus激酶(Janus kinase,JAK)抑制剂等,还包括针对炎症小体、血管紧张素受体和葡萄糖代谢的药物等。
1.mTOR抑制剂:雷帕霉素用于治疗叉头框蛋白P3(FOXP3)基因变异所致的免疫失调-多内分泌腺病-肠病-X连锁综合征(immune dysregulation,polyendocrinopathy,enteropathy,X-linked,IPEX)、CTLA4或LRBA基因变异所致的IPEX样综合征,可使患儿肠道炎症缓解。
2.JAK抑制剂:JAK1和JAK3抑制剂托法替尼可治疗信号转导和转录激活因子3(STAT3)、JAK1功能获得性变异的患儿;JAK1和JAK2抑制剂芦可替尼可治疗STAT1功能获得性变异的患儿;巴瑞替尼可治疗发-肝-肠综合征的患儿。
3.其他小分子药物:沙利度胺可用于治疗IL-10轴信号缺陷、CGD或先天性中性粒胞减少症引起的mIBD;秋水仙碱通过抑制炎症小体活性治疗自身炎性疾病,如XIAP基因变异所致的mIBD;SYK抑制剂有望治疗SYK功能获得性变异患儿;有研究结合高通量药物筛选技术发现来氟米特可治疗四联三肽重复结构域蛋白7A(TTC7A)缺陷所致的肠病;恩格列净可改善个别SLC37A4变异患儿的中性粒细胞功能和肠道炎症。
(二)生物制剂
所需药物包括靶向促炎细胞因子(TNF、IL-12、IL-23、IL-1β、IL-6、IL-18)、细胞因子受体(IL-6受体、IL-2受体)、共刺激分子(CTLA4)的各种生物制剂,也包括通过抗CD20消耗B淋巴细胞的利妥昔单克隆抗体(简称单抗),通过抑制α4β7整合素靶向免疫细胞迁移的维得利珠单抗,抑制补体C5激活的依库珠单抗等。
1.抗TNF靶向治疗:英夫利西单抗是mIBD患儿应用最多的生物制剂,已在多种mIBD病例报道中有描述,在具有赫曼斯基-普德拉克综合征1型基因(HPS1)、IKBKG、G6PC3、尼曼匹克病C1型(NPC1)或布鲁顿酪氨酸激酶(Bruton tyrosine kinase,BTK)致病性变异的患儿中观察到临床应答。有研究表明年龄较小的儿童英夫利西单抗清除率增加,可能需要更高的剂量或更短的间隔来维持治疗水平。
2.其他生物制剂:抗IL-12/23的乌司奴单抗和抗α4β7整合素的维得利珠单抗目前用于治疗对抗TNF药物无反应的儿童IBD患儿,如NPC1、TGFBR2变异患儿使用乌司奴单抗,CTLA4、NPC1、XIAP、SLC26A3变异患儿使用维得利珠单抗,虽然它们在初发及使用过生物试剂的患儿中均已被证明安全有效,但仍缺乏大规模临床研究。研究表明,在某些mIBD中观察到炎症小体激活失调及高水平IL-1β和(或)IL-18A的分泌,而通过IL-1受体拮抗剂阿那白滞素可成功治疗如甲羟戊酸激酶(MVK)缺陷或含半胱氨酸的天冬氨酸蛋白水解酶募集结构域蛋白8(CARD8)缺陷的患儿,同时有个例报道表明阿那白滞素对于治疗IL-10轴信号缺陷、CGD和NLRC4变异的患儿均有临床应答。各有1例NLR家族CARD结构域蛋白4(NLRC4)变异和XIAP变异相关肠道炎症的患儿接受靶向IL-18抑制剂tadekinig alfa的治疗后,临床症状得到缓解。Abatacept是CTLA4和免疫球蛋白Fc区的融合蛋白,小规模病例研究发现其可减轻因CTLA4不足而导致的患儿IBD炎症,也改善了少部分LRBA变异患儿的IBD症状。在补体调节蛋白CD55缺乏的患儿中,使用依库珠单抗阻断补体C5的激活可改善其蛋白质丢失性肠病、CD样的肠道病变。
3.生物制剂联合治疗:有研究报道两种生物制剂联合治疗对难治性IBD患儿有积极的疗效,但目前对mIBD生物制剂联合治疗的研究仅包括:英夫利西单抗联合乌司奴单抗治疗Niemann-Pick C型患儿的肠道炎症;阿那白滞素联合英夫利西单抗、维得利珠单抗联合tadekinig alfa治疗NLRC4相关肠炎患儿的肠道炎症;维得利珠单抗联合tadekinig alfa治疗XIAP变异所致的mIBD。
(三)干细胞移植
同种异体造血干细胞移植(hematopoietic stem cell transplantation,HSCT)可治疗纠正几种原发性免疫缺陷病所导致的肠道炎症,目前在至少26种遗传基因变异引起先天性免疫缺陷所致mIBD的患儿中报道了使用同种异体HSCT治疗。其中,HSCT是患有IL-10轴信号缺陷、CGD和IPEX综合征患儿的根治方法。但HSCT存在严重并发症的风险,有研究回顾性分析了109例IL-10轴信号缺陷患儿的治疗结局,其中73例患者接受了HSCT,结果显示移植组和非移植组患儿的总体生存率差异没有统计学意义,但非移植组患儿的生活质量更差,此外,56.1%移植患儿在移植后出现急性移植物抗宿主病;而对于其他基因变异引起的mIBD,如STAT3功能获得性变异、LRBA、CTLA4等变异,部分研究报道HSCT的治疗有效,但缺乏更多的证据支持。
(四)基因治疗
针对患儿来源干细胞的体细胞基因治疗可提供精准医学治疗,基因治疗的优点是纠正潜在的基因缺陷,没有移植物抗宿主病的风险,也无需后续免疫抑制治疗。具有Wiskott-Aldrich综合征基因(WAS)和CYBB致病性变异的患儿在接受造血干细胞逆转录病毒基因治疗后,肠道炎症明显改善,但基因编辑和诱导多能干细胞治疗也可能有引发肿瘤的风险,需评估利弊,谨慎选择。
6. 小结和展望
mIBD属于罕见疾病,表现为起病早、临床表现重,可有全身多器官累及,对传统的治疗方法效果欠佳。目前对mIBD的诊断率有一定的提升,但仍需加强对其的早期识别。对于婴儿期出现反复腹泻、便血等消化道症状以及肛周反复病变、结肠炎严重的患儿,应该考虑mIBD的可能,尽早行基因检测,明确诊断mIBD的患儿可根据基因变异类型开展基于调控基因通路的精准治疗,从而改善预后。
随着基因检测技术的快速发展,mIBD诊断、治疗以及跨学科临床管理领域也正迅速发展,mIBD的基因诊断对于优化治疗选择非常重要,可显著提高患儿及其家庭的整体生活质量。在不久的将来,基因编辑和诱导多能干细胞领域的进展有望成为治疗mIBD的主要手段。
利益冲突 所有作者均声明不存在利益冲突
参考文献略
来源:汪谚秋,王琳,黄瑛. 单基因炎症性肠病诊治进展[J]. 中华炎性肠病杂志(中英文),2025,09(05):429-435.DOI:10.3760/cma.j.cn101480-20240924-00108
转自:中华炎性肠病杂志
欢迎投稿!
tougao@medvoices.cn
稿件类型:研究速递,综述译稿,指南/共识,病例分享。